イオン伝導体の結晶構造解析 (工事中)
X線回折と中性子回折の比較
X線回折
X線回折の最大の利点は、実験室のXRD装置やSPring-8などの放射光施設といった測定装置へのアクセスが容易な点です。一方で欠点もあり、電子数の少ない軽元素の検出が難しいこと、Si4+とP5+のように電子数の近いイオンは識別できないこと、さらにX線吸収端より高エネルギー側の波長を使うと、蛍光X線によってバックグラウンドが増加することが挙げられます。
中性子回折
中性子回折は、X線と比較して軽元素の解析に適しており、周期表上で隣り合う元素を識別できるという利点があります。その一方で、吸収断面積が大きい原子は測定できないことに加え、装置へのアクセスが一般に容易ではないことが欠点となります。各元素(同位体)の核散乱長は、NISTのデータベースで調べることができます。
Braggの回折条件
nλ = 2dsinθ
光路差(2dsinθ)が波長の整数倍(nλ)に等しいとき、回折波が同位相となって強め合います。ここで、λは波長、dは格子面間隔、θは入射角、nは整数です。
X線回折(XRD)測定
XRD測定では、固定波長のX線(Cu Kα1 = 1.541 Å)を入射角θで試料に照射し、検出器を入射X線に対して2θの位置となるようにスキャンします。θと2θを連動させてスキャンしながら、強め合う回折波をピークとして検出します。ピークが現れることは、そのピーク位置2θに対応する格子面間隔 d = nλ/(2sinθ) が存在することを意味します。
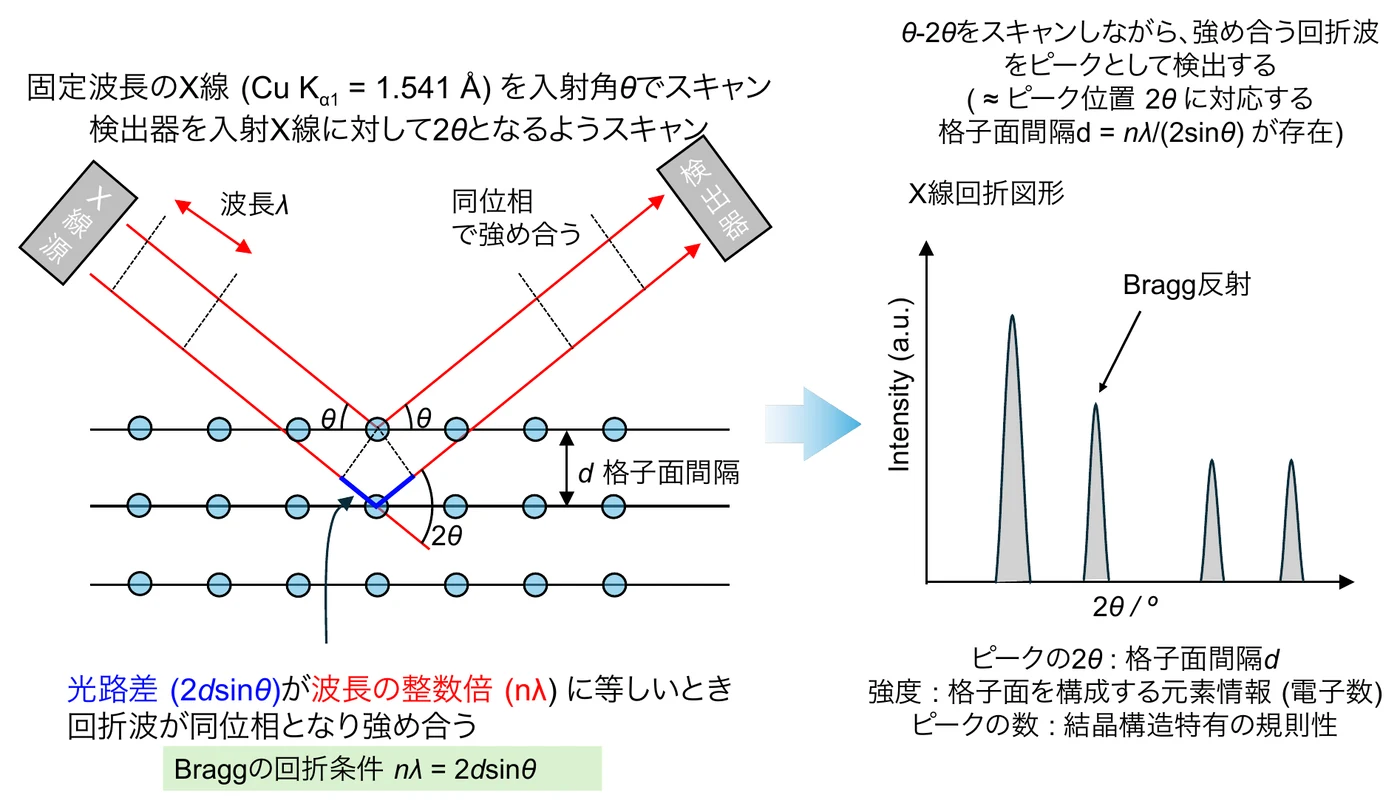
X線回折図形からは、ピークの2θから格子面間隔dが、強度から格子面を構成する元素の情報(電子数)が、そしてピークの数から結晶構造に特有の規則性が、それぞれ得られます。
試料の準備
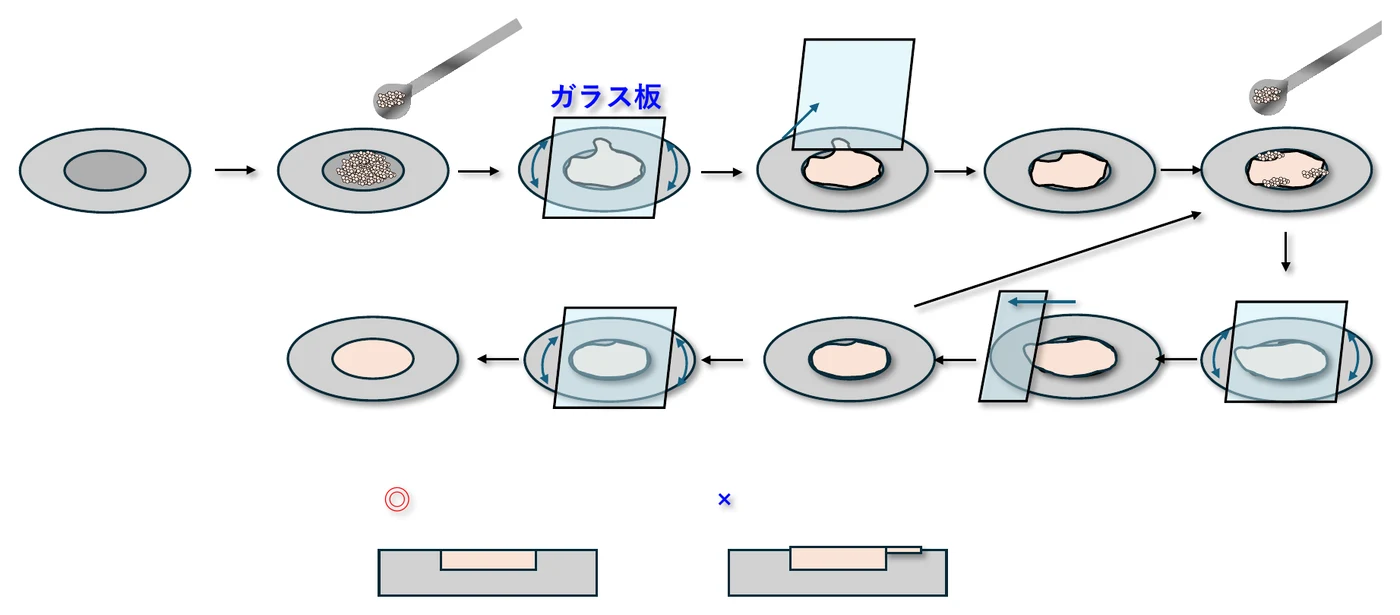
粉末試料は、試料ホルダーのくぼみに粉末を盛り、ガラス板で押し付けて表面を平らにします。隙間があれば粉末を足して再び押し付け、最後にガラス板を滑らせて余分な粉末を取り除きます。試料面がホルダー面と同じ高さにそろっていることが重要です。試料を盛りすぎて試料面が回折計の中心からずれると、プロファイル全体が2θ方向にシフトすることがあります。手順の動画はRigakuが公開しています(Rigaku サンプル準備)。
X線回折(XRD)測定 - 相同定
合成から相同定までの手順
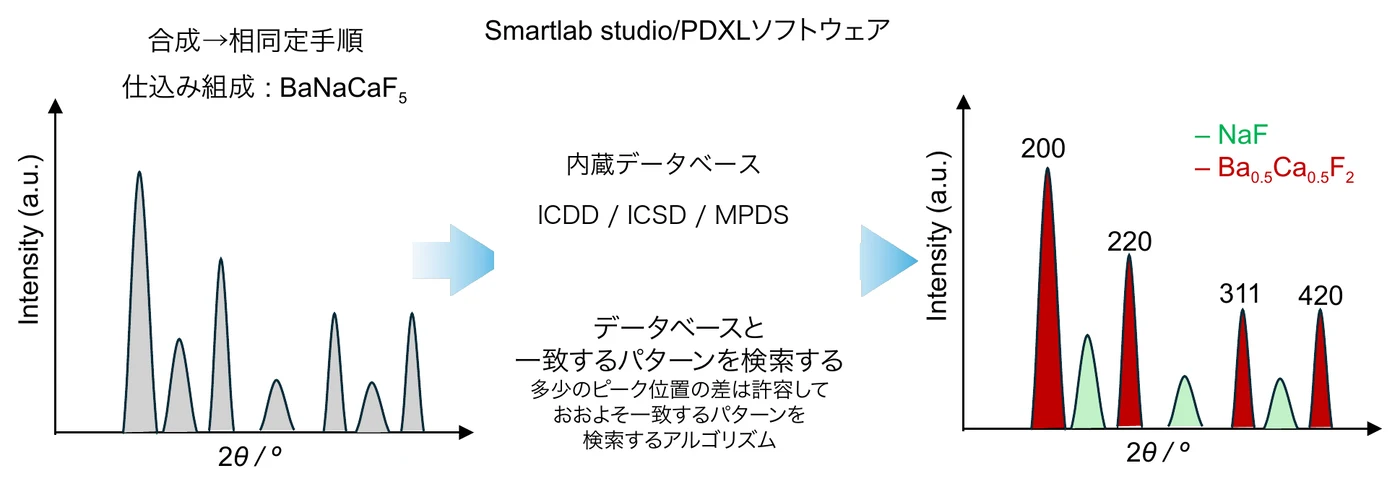
ここでは、仕込み組成 BaNaCaF5 – NaF – Ba0.5Ca0.5F2 の系を例に考えます。
相同定では、測定パターンと一致するパターンをデータベースから検索します。検索アルゴリズムは、多少のピーク位置のずれを許容して、おおよそ一致するパターンを探すものです。
検索手順:
- まず、アニオン(フッ化物であればF、酸化物であればO、硫化物であればS)を「必ず含む」、構成金属元素を「わからない」、それ以外の全元素を「含まれない」に設定して検索する
- 該当がなければ、アニオンを「必ず含む」、それ以外の全元素を「わからない」に設定して再検索する
内蔵データベース
| データベース | 特徴 |
|---|---|
| ICDD | 回折パターンのデータベース。構造情報は含まず、指数付け済みの回折パターンのみを収録している。指数付けの確からしさ(構造同定済みか、指数付けのみか、不完全な指数付けか)に注意が必要 |
| ICSD | 構造データベース。最も主要なデータベースで、照合にはシミュレーションパターンを用いることになる |
| MPDS | 構造データベース。Pauling Fileデータベースの発展版で、古い結晶構造が多く収録されている |
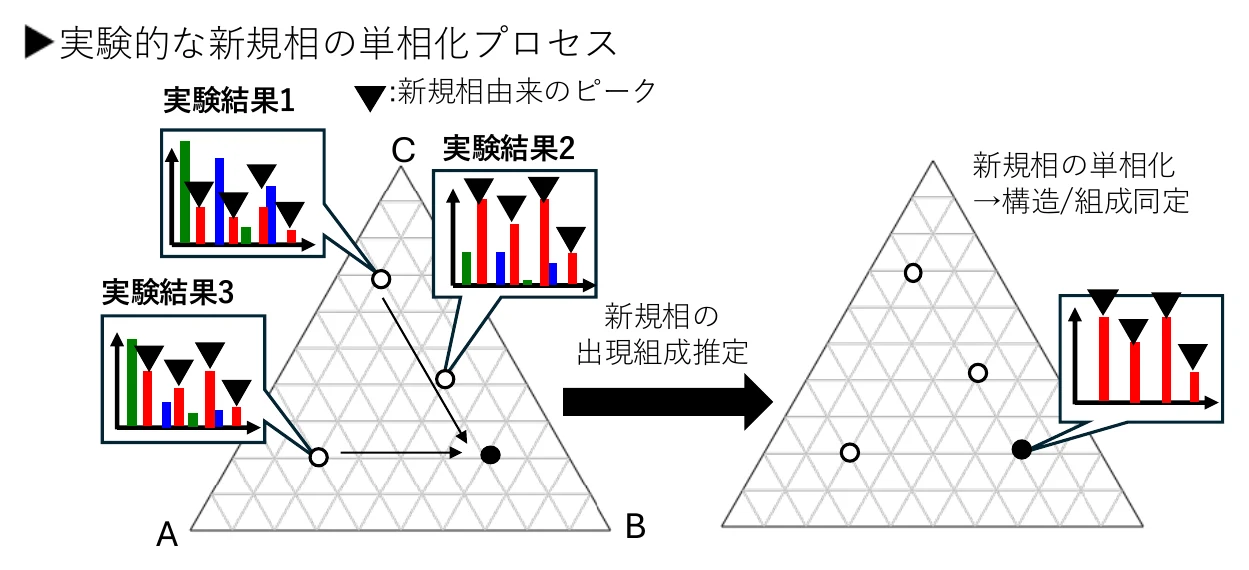
データベースにない新規相の場合は、まず単相化が必要です。場合によっては温度も変えながら、新規相が出現する組成を決定します。単相化した後に指数付けを行い、全てのピークを指数付けできれば、相同定はひとまず完了です。その後、未知構造解析を行って新規相の構造を明らかにします。
固溶体の勘所(Vegard則)
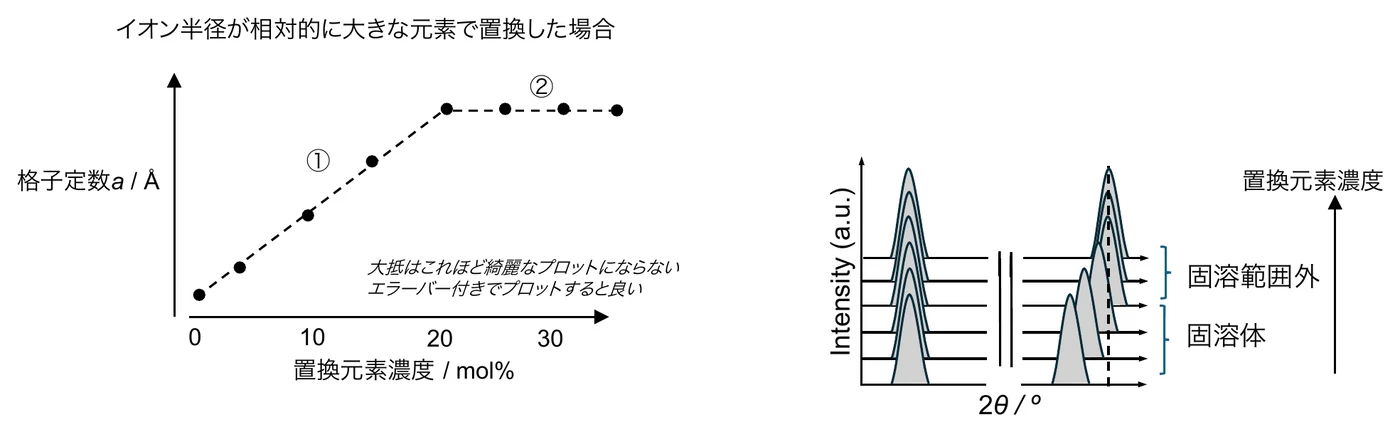
Vegard則は、固溶体の格子定数と構成元素の濃度との間に比例関係が成り立つという経験則です。元素置換体の格子定数の変化は置換濃度と線形関係になり、その増減の傾向はイオン半径の差でたいてい説明できます。
例えば、イオン半径が相対的に大きな元素で置換した場合、0〜20 mol%の範囲で格子定数が置換量に対して直線的に増加すれば固溶体が形成されており、20 mol%以上で格子定数が置換量によらず一定になれば、固溶限界は20 mol%と判断できます。実際にはこれほどきれいなプロットにはならないことが多いので、エラーバー付きでプロットするとよいでしょう。
格子定数を計算しなくても、XRDピークの2θシフトから大まかな傾向を議論できます。Braggの式 nλ = 2dsinθ から、高角度側への連続的なピークシフトは格子収縮を伴う固溶体の形成を、ピークシフトが止まる範囲は固溶範囲外を示します。ただし、回折計の中心と試料表面のずれ(試料の盛りすぎなど)によってプロファイル全体が2θシフトすることがあります。この場合は、低角側のピークで2θ軸を合わせてから、高角側のピークの相対位置を議論します。
解析アプリ:XRDパターンから格子定数を求めるには、自作のWebアプリ XRD Cell Calculator を使えます。使い方は解説動画(YouTube、約17分)を参照してください。
結晶子サイズの解析
Mo粉末の結晶子サイズとプロファイルの関係を見ると、結晶子サイズが小さいほどピークはブロードになります。粒径はSEM/TEMや粒度分布計で求めるのに対し、結晶子サイズはX線回折ピークの半値幅から求めることができます(Mo粉末の例は、中井泉・泉富士夫『粉末X線解析の実際 第2版』朝倉書店, 2009 を参照してください)。
シェラーの式
D = Kλ / (βcosθ)
ここで、Dは結晶子サイズ、Kはシェラー定数(結晶子の外形を立方体と仮定したK = 0.94がよく使われます)、βは半値幅、θはBragg角です。
注意点
解析にはKα1のみを用いるため、Kα1,2を含む測定データからデータ処理を行います。また、装置由来の半値幅の広がりは、LaB6などの標準試料で得られる半値幅bを用いて β = √(B2-b2) と補正します(Bは測定された半値幅)。実用的に解析可能な結晶子サイズは1〜100 nm程度であり、100 nm以上では装置ごとに値が異なるため、正確な計算は困難です。さらに、格子ひずみによってもピークのブロードニングが生じる点に注意が必要です。
粉末X線回折測定の基礎
結晶系(Crystal system)
単位格子の形状は、次のように分類されます。
| 結晶系 | 格子定数の関係 | 格子角の関係 |
|---|---|---|
| 立方晶系(cubic) | a = b = c | α = β = γ = 90° |
| 正方晶系(tetragonal) | a = b ≠ c | α = β = γ = 90° |
| 直方晶系(orthorhombic) | a ≠ b ≠ c | α = β = γ = 90° |
| 単斜晶系(monoclinic) | a ≠ b ≠ c | α = γ = 90°, β ≠ 90° |
| 三斜晶系(triclinic) | a ≠ b ≠ c | α ≠ β ≠ γ ≠ 90° |
| 六方晶系(hexagonal) | a = b ≠ c | α = β = 90°, γ = 120° |
| 菱面体晶系(rhombohedral) | a = b = c | α = β = γ = 120° |
なお、三方晶系(trigonal)の格子定数と格子角の関係は、a = b ≠ c、α = β = 90°、γ = 120°です。
ブラベー格子(Bravais lattice)
ブラベー格子は合計14種類あります。
立方晶系
- 単純立方格子(cP)
- 体心立方格子(cI)
- 面心立方格子(cF)
正方晶系
- 単純正方格子(tP)
- 体心正方格子(tI)
直方晶系
- 単純直方格子(oP)
- 底心直方格子(oC, oA, oB)
- 体心直方格子(oI)
- 面心直方格子(oF)
単斜晶系
- 単純単斜格子(mP)
- 底心単斜格子(mC, mA, mB)
六方晶系
- 単純六方格子(hP)
菱面体晶系
- 単純菱面体格子(rP)
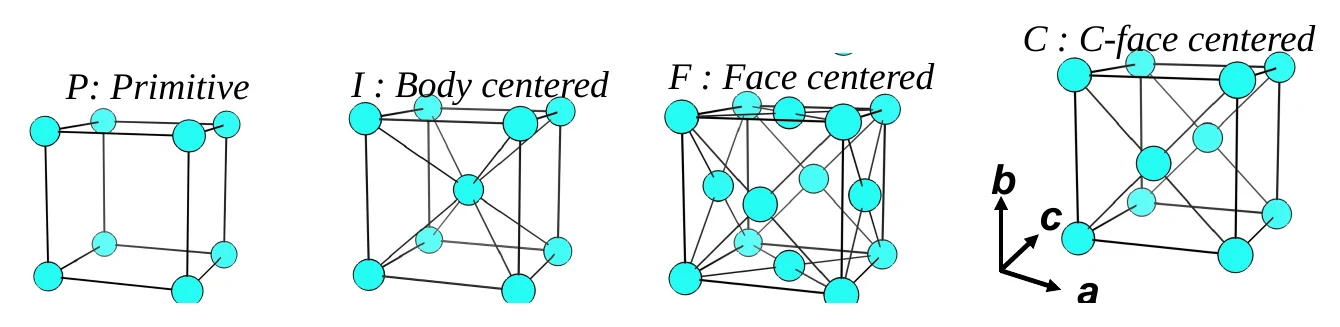
記号はそれぞれ、P: Primitive、I: Body centered、F: Face centered、C: C-face centeredを表します。
ミラー指数
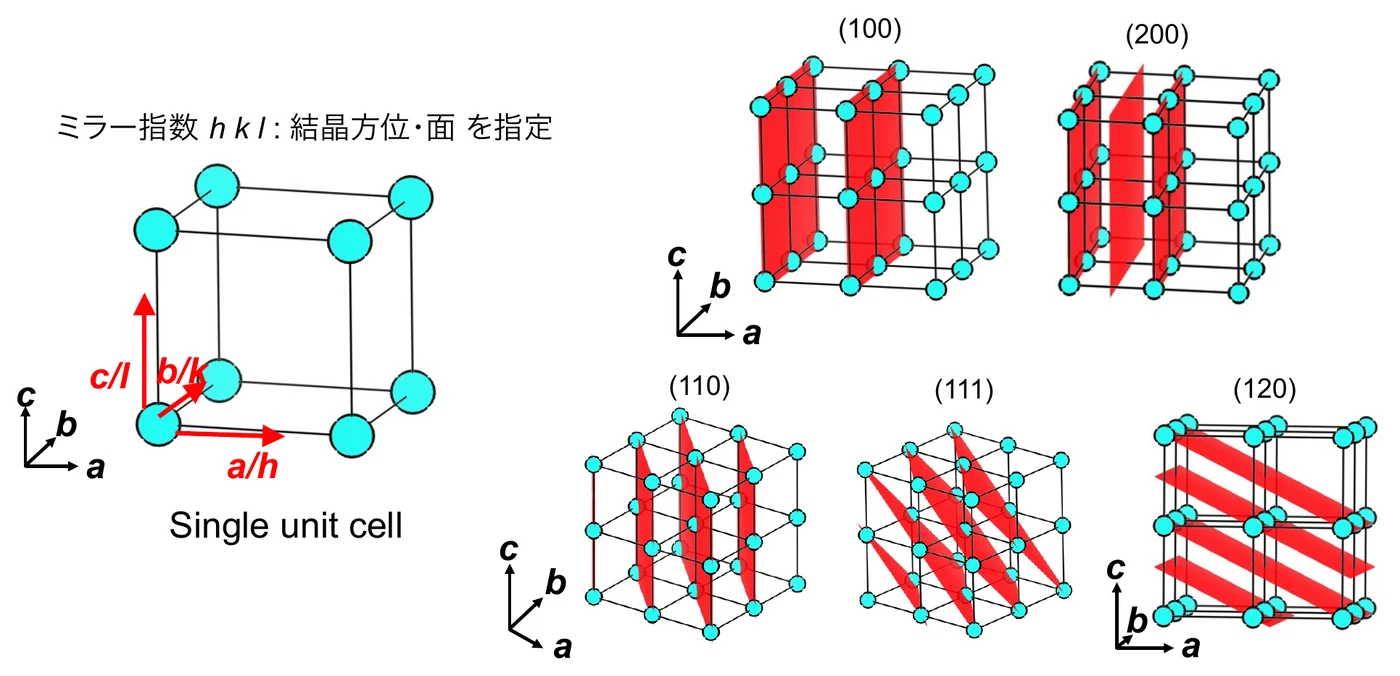
ミラー指数 h k l は、結晶の方位や面を指定するための表記です。特定の面は(h k l)、等価な面の集合は {h k l}、特定の方位は [h k l]、等価な方位の集合は と表記します。また、XRDではBragg反射の回折指数を括弧なしの h k l で表します。
空間群
14種類のブラベー格子に対称操作を組み合わせることで、230種類の空間群が導かれます。全ての空間群の情報は、International Tables for Crystallography Aにまとめられています。
空間群の表記 Wxyz(P4/mmm, Fm-3mなど)
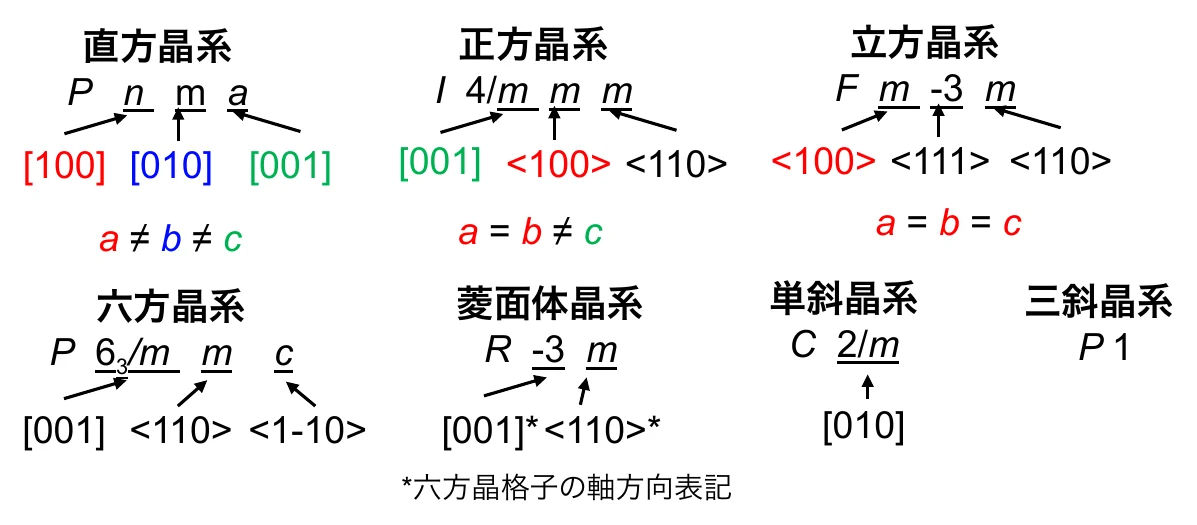
空間群の表記Wxyzにおいて、Wはブラベー格子(P: Primitive, I: Body-, F: Face-, A: A-face-, B: B-face-, C: C-face centered, R: rhombohedral)を表します。xは主軸([001]軸)の対称操作、yは主軸とは異なる軸回りの対称操作(立方晶では[111]、正方晶では[100]、それ以外では[010])、zはさらに別の軸回りの対称操作(正方晶、立方晶では[110])を表します。
対称操作の表記
| 記号 | 意味 |
|---|---|
| 1, 2, 3, 4, 6 | 回転軸 |
| m | 鏡映面 |
| 21 | 2回らせん軸 |
| 42 | 4回らせん軸 |
| a, b, c | 映進(グライド)面(軸方向に1/2並進+鏡映) |
| n | 対角映進面 |
| d | ダイヤモンド映進面 |
| - | 反転 |
| / | 軸と直交関係(例:4/m:4回軸と、それに直交する鏡映面) |
空間群から結晶系を見分ける方法
空間群の記号からは、次のようにして結晶系を判別できます。
- 2番目の対称操作(y)が3回(回反)軸であれば、立方晶系
- 1番目の対称操作(x)が4回軸であれば、正方晶系
- 1番目の対称操作(x)が6回軸であれば、六方晶系
- 1番目の対称操作(x)が3回(回反)軸で、かつブラベー格子がRであれば、菱面体晶系
- 1番目の対称操作(x)が3回(回反)軸で、かつブラベー格子がPであれば、三方晶系
- 対称操作が1個だけ表記され、それが2回(らせん)軸であれば、単斜晶系
- 上記のいずれにも当てはまらず、対称操作が3個表記されていれば、直方晶系
空間群の決定
From scratch
- 指数付けを行う
- 空間群候補を自動検索する(ただし、自動提案された空間群が正しいかどうかは、手順3以降で検証する必要がある)
- 指数付けの結果に対して、消滅反射と観測反射を手作業で整理する
- 消滅則と照らし合わせて、対称操作の有無を一つずつ判断していく
- 消滅則を満たす空間群の最終候補を決定する(FOXの結果と答え合わせをするが、FOXが必ずしも正解とは限らない)
- 候補の中で最も対称性の低い空間群でRietveld解析を行う(どの対称操作を考慮していないかを押さえておく)
- 精密化後の構造と座標を眺めて、考慮しなかった対称操作を導入しても問題がないかを考え、必要に応じて対称操作を加えて再解析する
推奨ツールはFOXとConographです。
From related structure(同じ骨格で対称性の異なる構造がある場合)
- 低角側に反射があるかどうかを確認し、長周期の超構造かどうかを判断する
- 単位格子が同じ場合は、既知の空間群のT部分群(Translationengleiche subgroups)を探す
- 単位格子が異なる場合(n倍周期)は、既知の空間群のK部分群(Klassengleiche subgroups)を探す。ただし、大抵うまくいかないため、from scratchで探すことが多い
部分群(subgroup)と超群(supergroup)の関係は、International Tables for Crystallography A1にまとめられています。詳しく勉強したい場合は、対称性セミナーの受講を強くおすすめします。
International Tables for Crystallography Aの見方
International Tables for Crystallography Aには、各サイトについて多重度、Wyckoff記号、席対称性が記載されています。多重度は、単位格子内に等価なサイトが何個あるかを表します。Wyckoff記号は単なる識別記号であり、それ自体に意味はありません。席対称性は、そのサイトを中心とした周辺環境の対称性を表します。例えば8iは、結晶学的に等価な8個のサイトに対応します。
互いに等価なサイトを結晶学的等価サイト(crystallographically equivalent)、そうでないサイトを結晶学的非等価サイト(crystallographically non-equivalent)と呼びます。また、特殊位置に原子が存在する場合には、追加で生じる消滅則がある点に注意が必要です。
結晶構造解析
Le Bail解析
Le Bail解析では、格子定数、プロファイルパラメーター、バックグラウンドを精密化することで、指数付けの妥当性を検証し、格子定数を算出します。
Rietveld解析
Rietveld解析では、上記に加えて、構成原子(イオン)の内部座標、占有率、原子変位因子(温度因子)を精密化します。想定した構造モデルの妥当性は、Rietveld解析による構造精密化を通じて検証します。
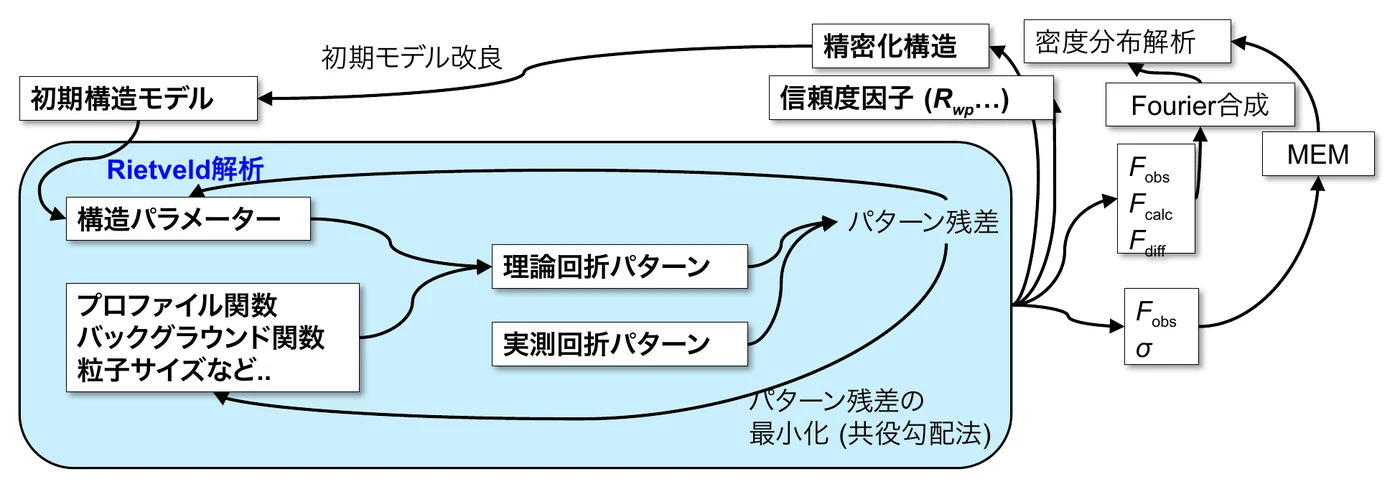
解析の流れとしては、まず初期構造モデルから、構造パラメーター、プロファイル関数、バックグラウンド関数、粒子サイズなどを用いて理論回折パターンを計算します。これを実測回折パターンと比較し、パターン残差を最小化(共役勾配法)することで精密化された構造が得られます。その良し悪しは、信頼度因子(Rwpなど)で評価します。さらに、Fobs、Fcalc、Fdiffを用いたFourier合成や、MEMによる密度分布解析も可能です。
Rietveld構造解析結果
回折パターンの表示では、赤点が実測値 Iobs、実線が計算値 Icalc、縦線(フラッグ)が理論Bragg反射位置(上から主相、第二相)、青線が残差曲線 Iobs – Icalc を表します。残差曲線が平坦なほど、構造モデルが実測XRDパターンをよく再現できていることになります。
精密化するパラメーターには、原子(イオン)がサイトを占有する割合(確率)である占有率(g)、分率座標で表した内部座標(x y z)、熱振動の大きさを表す温度因子(B)があります。信頼度因子については、Rwp(weighted pattern)が5%程度であればパターンがよく一致しており、RFやRBが5%程度であれば良い構造精密化ができていると判断します。
同じ結晶学サイトを占有する原子同士のパラメーターには、線形制約条件を課して精密化します。精密化されたパラメーターは、誤差を括弧付きで表示します(例:4.86(13) = 4.86±0.13)。
例えばLiが48hサイトを占有率0.288で占有する場合、単位格子内に48個の結晶学的等価サイトが存在し、そのうち約14サイトをリチウムがランダムに占有していることになります。これはLi+が高度に無秩序分布した構造であり、Li伝導に有利です。また、Liが他の金属元素より大きく熱振動していることもわかります。
結晶構造解析からわかること
結晶構造の描画:VESTAで結晶構造を見やすく描くコツを解説動画(YouTube、約14分)にまとめています。
可動イオンの格子内分布:内部座標、占有率
内部座標と占有率からは、平衡位置をつなぐイオン伝導経路を議論できます。さらに、最大エントロピー法(MEM)解析などから可動イオンの確率密度分布を解析することで、遷移状態を含めたイオン伝導経路を可視化でき、発展的な解析としてMEM-OPPによる移動障壁の推定へとつなげることができます。
可動イオンの熱振動:温度因子、局所的な移動度を反映
温度因子は局所的な移動度を反映しており、温度因子が大きいほど局所的によく動くことを意味します。発展的な解析として、一粒子ポテンシャル(OPP)による移動障壁の推定も可能です。
骨格イオン構造:ボトルネック、可動イオンのチャネル構造
骨格構造からは、それがイオン伝導に適した骨格構造であるかを判断でき、律速となる幾何的なボトルネックを定量できます。これは、結合原子価法を用いたエネルギーランドスケープ計算や移動障壁の推定につながります。
Rietveld解析:構造因子とプロファイル関数
構造因子
F(構造因子)の計算方法(泉富士夫先生の講義スライドより)
Rietveld法では、重み付き残差二乗和 S(x) = Σi wi[yi − fi(x)]2 を最小にするパラメーターxを、非線形最小二乗法で精密化します。ここで、iは測定点、yiは観測強度、fi(x)は計算強度、wi(= 1/yi)は重みです。計算強度には、各反射Kの構造因子FK、多重度、ローレンツ・偏光因子、選択配向関数、プロファイル関数、バックグラウンド関数などが含まれます。最も重要な点は、構造パラメーターがFKに、格子定数がブラッグ角θKに含まれていることです。
hkl反射の構造因子は次の式で表されます。
FK = Σj gj(f0j + f′j + if″j)Tjexp[2πi(hxj + kyj + lzj)]
和は単位胞中の全サイトjについてとり、gjは占有率、f0jは原子散乱因子、f′j + if″jはX線異常分散の補正項、(xj, yj, zj)は分率座標、Tjはデバイ–ワラー因子です。等方性原子変位パラメーターBjを用いる場合は Tj = exp[−Bj(sinθK/λ)2]、異方性原子変位パラメーターβ11j〜β23jを用いる場合は Tj = exp[−(h2β11j + k2β22j + l2β33j + 2hkβ12j + 2hlβ13j + 2klβ23j)] となります。中性子回折では、f0j + f′j + if″j を干渉性散乱長(bound coherent scattering length)bcjに置き換えます。
プロファイル関数
プロファイル関数としては、Gaussianを基本とし、ピークの裾野をLorentzianで表現した関数を用いるのが一般的です。代表的なプロファイル関数には、Lorentz関数、Gauss関数、両者を混ぜ合わせたpseudo-Voigt関数、Pearson VII関数があります。たいていはpseudo-Voigt関数が使われますが、Pearson VII関数を好んで使う人もいます。
温度因子
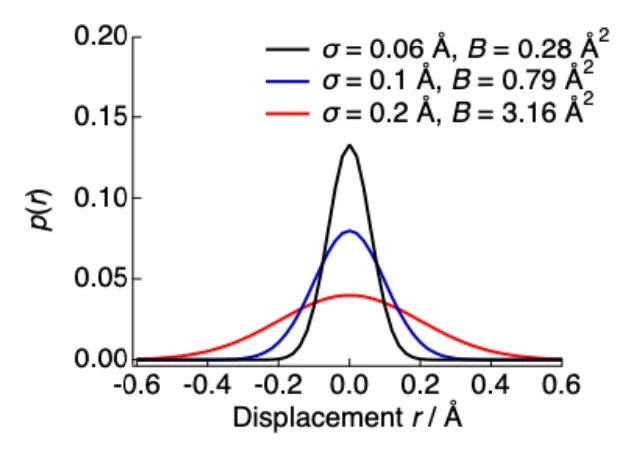
温度因子(原子変位パラメーター、atomic displacement parameter)は、原子の平衡位置からの変位の確率を表します。
ρ(r) = ∫ p(t - r)ρ(r)dr
この式は、平均電子密度が、変位分布関数と電子密度のたたみ込みで表されることを示しています。調和振動の場合、変位分布は次の正規分布で表されます。
p(r) = 1/(2π)3/2σ3 exp(-r2/2σ2)
平均原子散乱因子
f(k) = f(k)exp(-2π2k2σ2) = f(k)exp(-B(sinθ/λ)2)
ここで、k = 2sinθ/λ、B = 8π2σ2です。Bは等方性温度因子(isotropic ADP)であり、分散σ2は正規分布の標準偏差σの二乗です。非等方的な場合は、βij(非等方性温度因子、anisotropic ADP)を用います。
非等方性温度因子の式:
f(hkl) = k exp{-(h2β11 + k2β22 + l2β33 + 2hkβ12 + 2hlβ13 + 2klβ23)}
熱振動を回転楕円体で考えると(等方的分布)、存在確率50%(probability of 50%)の熱振動楕円体(thermal ellipsoid)として表現されます。
温度因子の大きさの目安は、軽元素で0.5〜2 Å2、重元素で0.2〜0.5 Å2程度です。
温度因子が大きいほど確率密度分布はなだらかになり、平衡位置から離れた位置まで高い確率で変位します。これはポテンシャルの平坦化(ポテンシャルフラットニング)に対応します。このように温度因子の大きさはイオンの局所的な動きやすさを反映しており、異方性温度因子の大きさ(熱振動楕円体の形状)からイオンの拡散経路を推定することができます(例:N. Kamaya et al., Nat. Mater., 10, 682 (2011))。
表記法には注意が必要です。BeqとBisoは等しくありません。Beqは異方性温度因子を平均化したものであり、BisoはB11 = B22 = B33(B12, 13, 23 = 0)とした場合に対応します。また、B = 8π2σ2、U = B/8π2 = σ2の関係があります。
一粒子ポテンシャル法(One Particle Potential: OPP)
一粒子ポテンシャル法では、Einsteinモデル(個々の原子が独立に振動するとみなすモデル)のもとで、原子が平衡位置からrだけ変位する際の周囲の原子との相互作用を、熱振動ポテンシャルとして表現します。
opp(r) = -kT ln(pdf(r - r0) / pdf(r0))
確率密度関数(probability density function: pdf)は、温度因子のフーリエ変換です。
B(k) = ∫ p(r)exp(ikr)d3r
pdf(p(r))は、平衡位置の周りで振動している孤立原子が、平衡位置の周囲の単位体積あたりに見いだされる確率の、空間的・時間的な平均を表します。
通常、OPPは格子の熱膨張による僅かな効果を除けば、温度にほとんど依存しません。一方、超イオン導電体では、熱振動の振幅が平衡位置間の距離と同程度にまで大きくなる場合があります。このとき、平衡位置の中間でもpdfは値を持ち、隣接するイオンのOPPは互いに重なり合うため、重なる点の値から、イオンの移動に対するポテンシャル障壁の高さを推定できます。このように、温度因子から確率密度、さらにポテンシャルへと変換する発展的な解析が可能です(小藤吉郎, 日本金属学会会報, 30(9), 743 (1991))。
密度分布の扱い方
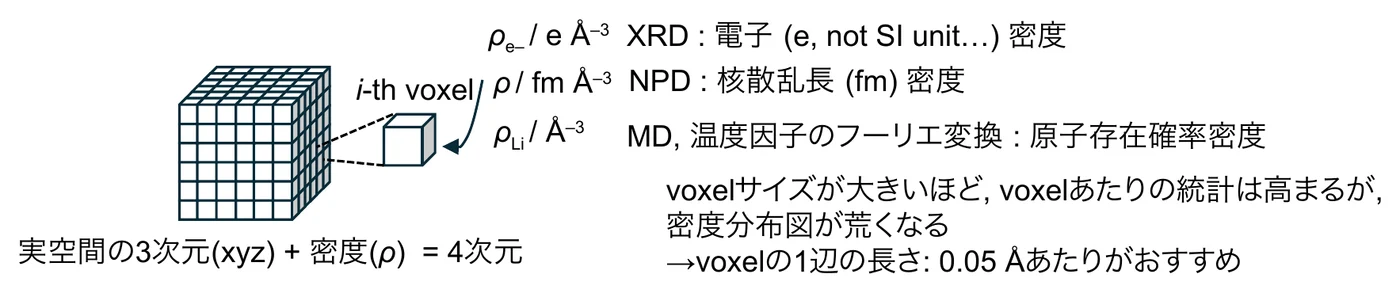
密度分布は、実空間の3次元(xyz)に密度(ρ)を加えた4次元の情報として扱います。密度にはいくつかの種類があり、NPDでは核散乱長密度(ρ / fm Å-3)、XRDでは電子密度(ρe- / e Å-3。eはSI単位ではありません)、MDや温度因子のフーリエ変換では原子の存在確率密度(ρLi / Å-3)が得られます。
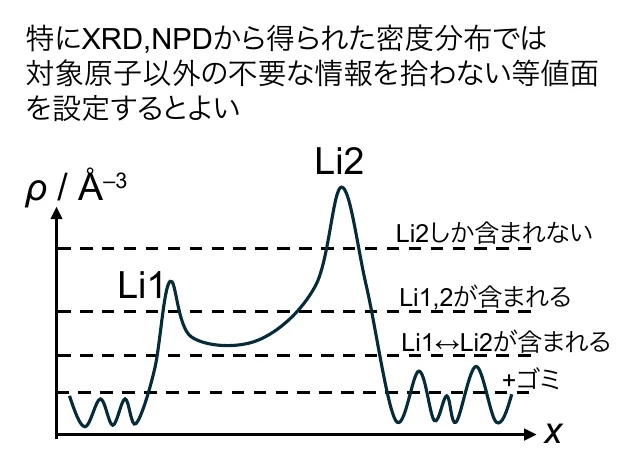
二次元スライス(xy面)であれば、密度をz軸の高さや色スケールで表示できます。三次元空間上に密度分布を図示するには、「等値面(isosurface)表示」と「格子断面への密度の色スケール表示」を組み合わせると便利です。
voxelサイズが大きいほどvoxelあたりの統計精度は高まりますが、密度分布図は粗くなります。そのため、voxelの1辺の長さは0.05 Å程度がおすすめです。特にXRDやNPDから得られた密度分布では、対象原子以外の不要な情報を拾わないように等値面のレベルを設定するとよいでしょう。
フーリエ合成
逆空間から実空間へのフーリエ変換により、フーリエ合成が可能です。XRDからは電子密度分布が、NPDからは核(散乱長)密度分布が得られます。
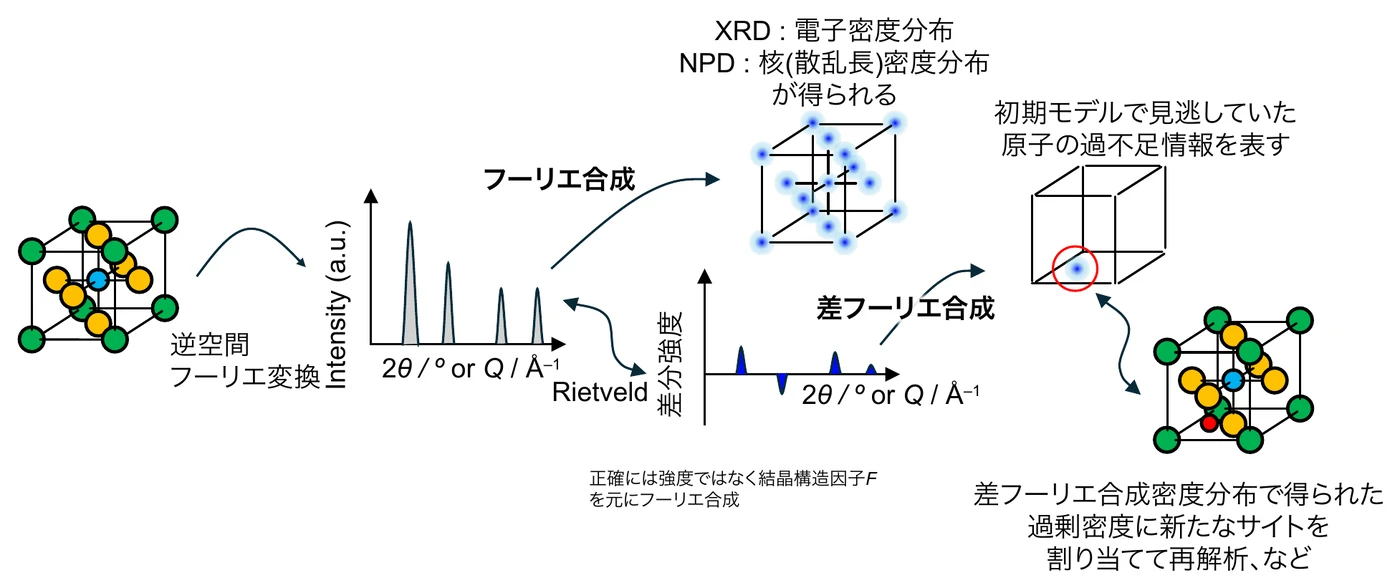
差フーリエ合成
差分強度から差フーリエ合成を行うと、Rietveld解析の初期モデルで見逃していた原子の過不足を可視化できます。そのため、差フーリエ合成は構造モデルの修正に特に便利です。例えば、差フーリエ合成で得られた密度分布の過剰な密度に新たなサイトを割り当てて再解析する、といった使い方をします。
なお、正確には強度ではなく結晶構造因子Fをもとにフーリエ合成を行います。また、フーリエ級数の打ち切り誤差に起因するゴースト(本質的ではない人工的な副産物)の密度分布に注意が必要です。
最大エントロピー法(Maximum Entropy Method, MEM)
MEMは、観測情報を満足し、かつ未観測の情報に関しては最もバイアスをかけない形で解(電子密度、核密度)を得る手法です。
熱力学のエントロピーの概念を情報理論に導入・発展させた推論手法であり、画像処理分野でよく用いられています。その解析手法を材料科学分野に逆輸入したものです(高度な解析手法には、こうした逆輸入が結構あります。面白いですね)。ぼやけた画像をMEMで鮮明に再構築する例は、日本物理学会誌 Vol.48, No.2 (1993) や 放射光 Vol.4, No.4 (1991) で紹介されています。
結晶構造解析においては、観測情報が結晶構造因子F(obs)とそれに対応する統計誤差σ、未観測情報が真の結晶構造因子F(calc)に対応します。MEMでは、統計誤差σの範囲内でF(obs)に一致する、未知の結晶構造因子F(calc)を求めます。
大まかに言うと、総電子数や対称性の要請を満たす形でvoxel(pixelの3次元版)に電子(核)密度を割り当て、実測値の統計誤差の範囲に収まるように試行錯誤しながら、確からしい解へと導く手法です。
目的関数1(相対誤差):
C = (1/N)Σk|Fcal(k) - Fobs(k)|2/σ2(k)
Fcal(k) = VΣrρ(r)exp(-2πir・k)
目的関数2(情報エントロピー):
S = -Σrρ'(r)ln(ρ'(r)/τ'(r))
目的関数1は最小化し(|計算値–実測値|2/偏差)、目的関数2は最大化します(エントロピー最大)。つまり、統計誤差の範囲に収まる再現精度で、エントロピーの高い(広がった分布、ぼやけた画像のような)電子密度を求めます。
解析上のパラメーター
- E:スケーリング係数(σF × E)
- 使用するFhklの数(≒ 使用するd範囲)
- 解像度(メッシュ数)
Eを1以上(通常1〜3)にすることで標準偏差を大きく見積もり、解析を早期に(強制的に)収束させます。このとき、MEMのR値がRietveld解析のR値以下となるようにします。また、できるだけ多くのhkl反射を拾うことで、高解像度の電子密度が得られます。反射が少ないと、ぼやけすぎた密度が得られるので要注意です。TOF回折(NPD)では、d > 0.5 Åのデータを用います。High-Q(small-d)の領域では、(1)熱散漫散乱の影響、(2)密集したピークの分離が困難、(3)バックグラウンドの分離が困難、といった理由から、構造因子Fを正確に抽出することが難しいためです。
解析の妥当性は、密度分布が解釈可能か、R値が低いか、(|Fcal–Fobs|/σ)2の分布が半値幅の狭い正規分布(Gaussian)になっているか、によって判断します。
用途:イオン導電体のイオン拡散経路の可視化
LSGMの様々な温度における核密度分布、CeO2の1497 ℃やα-Bi2O3の788 ℃における(110)面の核密度分布など、様々な伝導体で活用例があります(日本結晶学会誌 Vol.46, No.3 (2004)、Nature Energy, 1, 16030 (2016) など)。
留意点として、中性子回折データを用いることが望まれます。その理由は、(1)XRDで得られる電子密度分布から電子雲の広がりと原子の運動性を切り分けることは困難であるのに対し、核密度分布は結合電子などの電子雲の非調和成分の情報を含まないこと、(2)Li+やO2-、F-などの軽元素を高いコントラストで観測できることです。また、イオン伝導率が10-2 S cm-1程度以上となる温度域の回折データが望ましく、イオンの遷移過程が十分に回折データに(結晶構造因子Fに)含まれている必要があります。
さらに、MEMで得られた確率密度分布(pdf)から一粒子ポテンシャルを求めることもできます。
Advanced: 未知構造解析
未知構造解析は、初期構造モデルの決定に相当します。これまでに得られた結晶学的データ(格子定数、空間群)と反射強度から、初期構造モデルを決定します。
アプローチには、単結晶と同様の逆空間法(直接法)、パターンを再現する原子配置を探索する実空間法、そして双対空間法があります。
回折は結晶構造のフーリエ変換であり、結晶構造から回折強度へは容易に変換できます。しかし、回折強度は位相の情報を失っているため、回折強度から結晶構造へ直接変換することはできません(位相問題)。だからこそ、未知構造解析は難しいのです。初期構造モデルが決まれば、(粉末回折の場合は)Rietveld解析へと進みます。
ある実例では、低角のデータのみで解析を行いたい状況でした。低角側にピークが多く、高角側ではピークの重なりを分離することが困難だったためです。また、モデルの自由度の低さは先行研究のデータからある程度補うことができ、組成から多面体やその配置を予測することもできました。以上の理由から、実空間法を選択しました。
結合原子価総和(Bond-Valence Sum, BVS)法
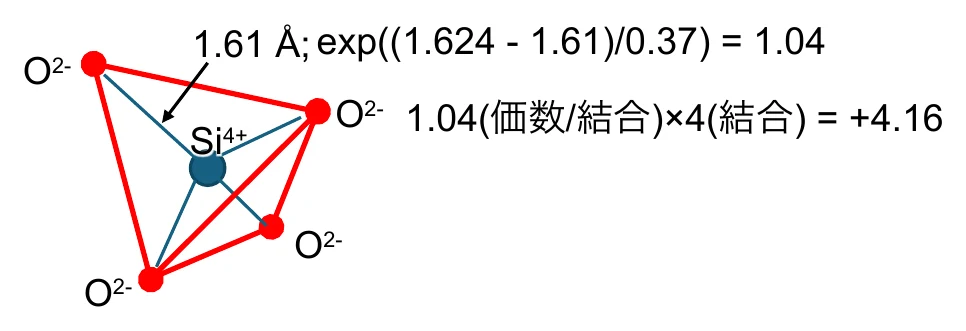
BVSは、原子の酸化数(原子価)を周辺原子との結合に割り当てる考え方です。配位数と結合長がわかれば、各結合の結合原子価の総和として、中心原子の価数を簡便に見積もることができます。
bond valence = exp((R0 - R)/B)
ここで、R0とBは経験的パラメーター、Rは結合長です。
例えば、Si4+がO2-と1.61 Åで結合している場合、exp((1.624 - 1.61)/0.37) = 1.04となり、価数は 1.04(価数/結合)×4(結合)= +4.16 と見積もられます。形式電荷と結合原子価法で求めた価数が近ければ、解析結果(原子間距離)の妥当性の裏付けとなります。
BV energy landscape(BVEL)
BVELでは、BVSで求めた価数が形式電荷と一致する位置をエネルギー 0 eV(最安定)とし、形式電荷からずれるほどエネルギーが増大するとみなします。
BVELを用いると、結晶構造中のエネルギーランドスケープを高速に計算でき、骨格構造さえわかれば、イオンの平衡位置、移動経路、遷移サイト、移動障壁を計算できます。Rietveld解析の初期モデルにおけるLi配列の決定や、精密化後に見落としているサイトがないかの判断などにも便利です。ただし、簡便な手法であるがゆえに定量精度は低く(Morse型ポテンシャルによる力場)、構造緩和や分極は考慮されません。得られる値はあくまで参考値です(特に非酸化物)。BVELを様々なLi伝導体に適用した例は、Phys. Status Solidi A, 208, 1746–1753 (2011) にまとめられています。
ツールとしては、Stefan AdamsグループのSoftBVが使いやすいです。
最近の研究では、BVSポテンシャルに代わるものとして、静電ポテンシャルに近接アニオンからの反発項(Born–Mayer型 U(r) = Ae−r/ρ)を加えた簡易的なポテンシャルも提案されています(A. France-Lanord, R. Asahi, B. Leblanc, J. Lee, E. Wimmer, Scientific Reports, "Highly efficient evaluation of diffusion networks in Li ionic conductors using a 3D-corrugation descriptor")。古典的な手法ですが、移動障壁をざっくりと見積もることができます。ただし、剛体球を想定しているため、拡散過程での緩和や電子雲の柔らかさは反映されていないと考えられます。
結晶構造の説明
結晶構造は、骨格原子の充填・配列様式と、可動イオンが占める多面体によって説明できます。代表的な充填様式には、FCC:Face-centered cubic(面心立方、立方最密充填)、HCP:Hexagonal close-packed(六方最密充填)、BCC:Body-centered cubic(体心立方)があります。
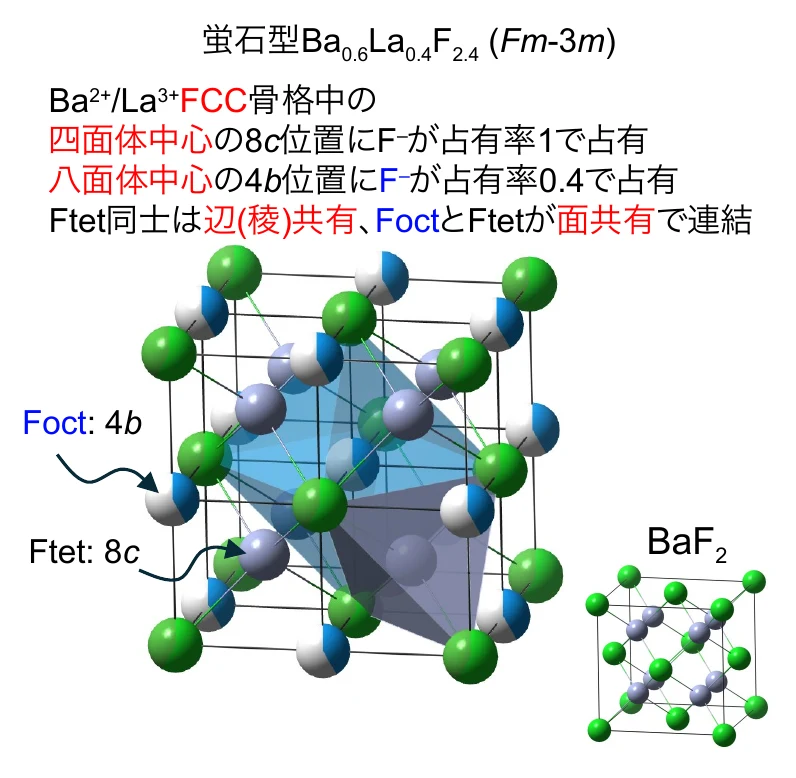
蛍石型Ba0.6La0.4F2.4(Fm-3m)
Ba2+/La3+のFCC骨格中で、四面体中心の8c位置をF-が占有率1で、八面体中心の4b位置をF-が占有率0.4で占有しています。四面体サイトのF(Ftet)同士は辺(稜)共有で、八面体サイトのF(Foct)とFtetは面共有で連結しています。
逆α-AgI型Ba0.5Ca0.35Na0.15D1.85(Im-3m)
Ba2+/Ca2+/Na+のBCC骨格中で、八面体中心の6b位置と四面体中心の12d位置の両方をD-が部分的に占有しています。BCC骨格中をD-が高度にディスオーダー(無秩序分布)した構造です。
回折から得られる構造情報:時間・空間平均
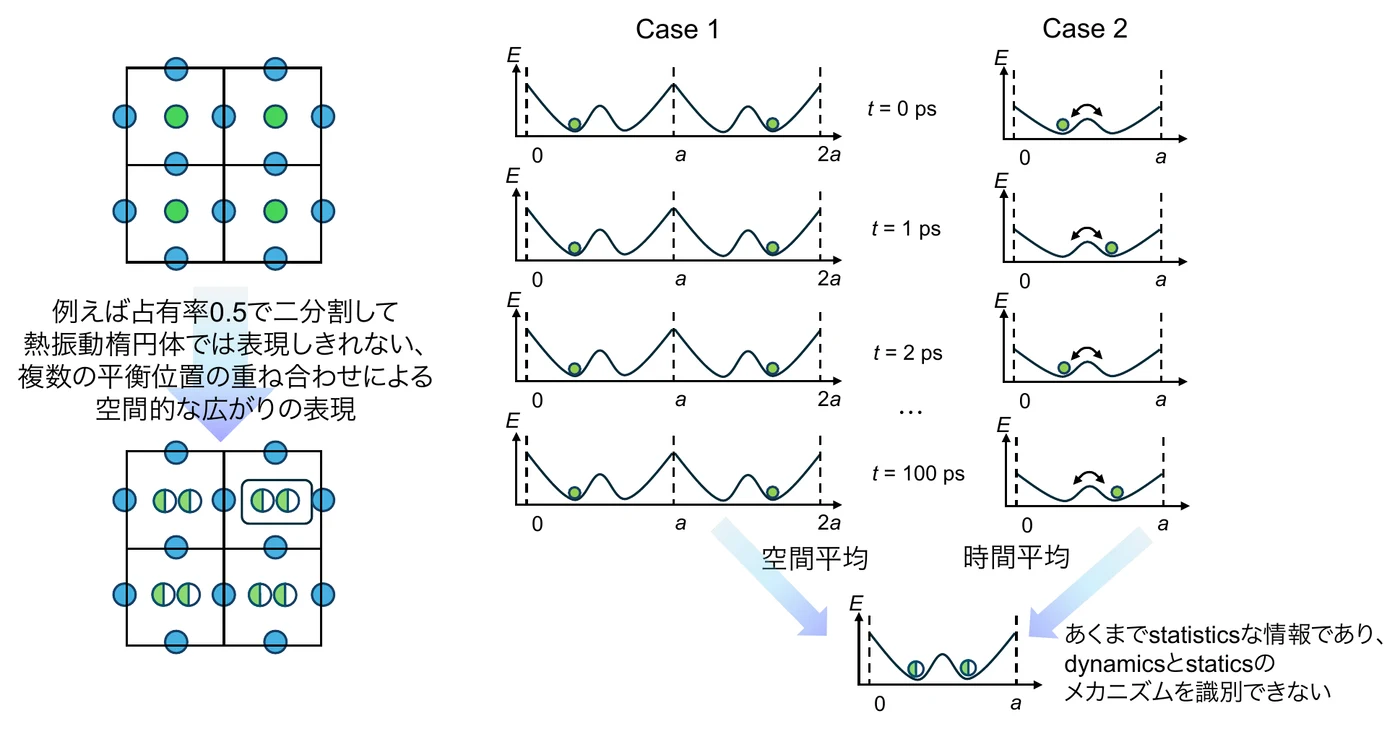
回折から得られる情報は、時間(測定時間:ms〜minスケール)と空間(単位格子へのたたみ込み表現)について平均化された情報です。
時間スケールについて考えると、露光時間のスケールはps – ns – μs – ms – s – minと幅広く存在します。実験室XRDや放射光XRD(SXRD)での測定時間と、イオンホッピングの時間スケールを比較してみましょう。イオンホッピングの頻度は、単位格子あたり0.1 hopping / ps、すなわち1011 hopping / sとなります。
p = Nexp(-E/kT)にN = 1、T = 298 Kを代入すると、E = 0 eVでp = 1、E = 0.1 eVでp = 2×10⁻²、E = 0.2 eVでp = 4×10⁻⁴となります。つまり、0.2 eVのエネルギー障壁を越える瞬間を観測できる確率は、4×10⁻⁴にすぎません。
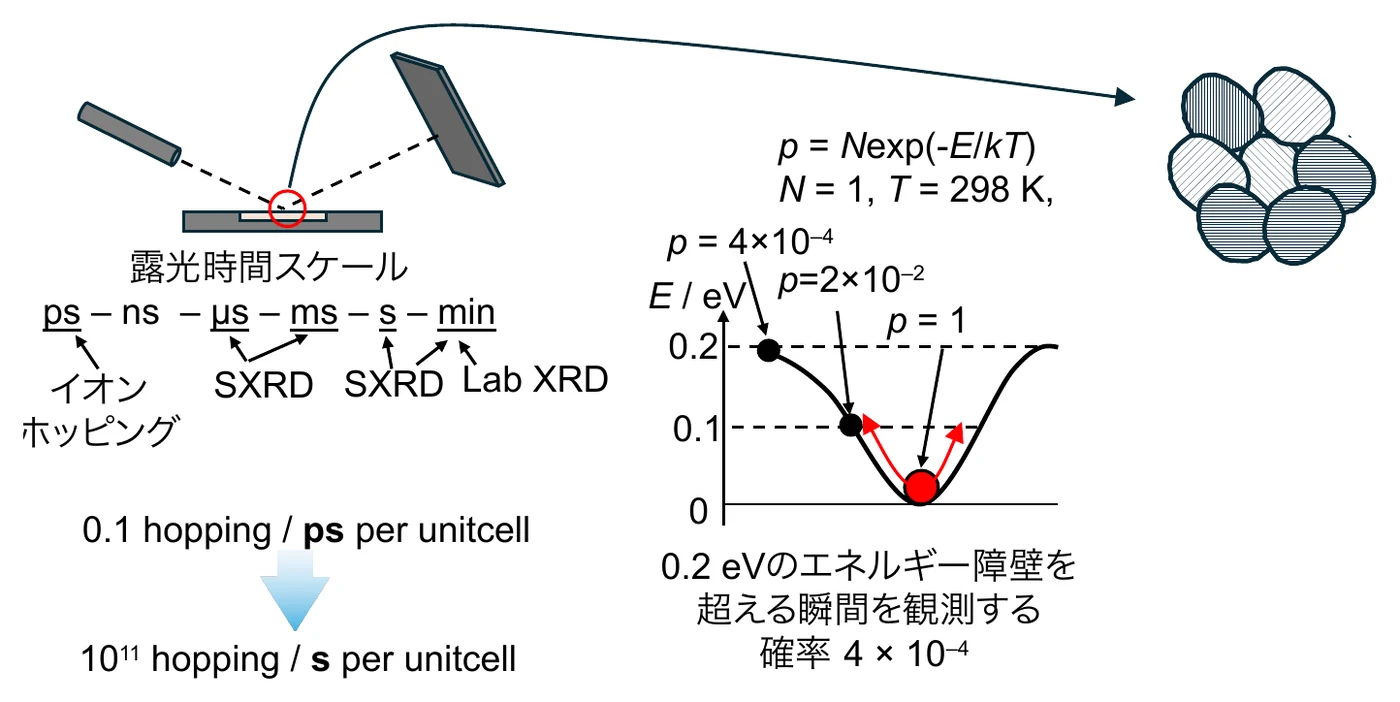
回折は動力学(dynamics)そのものを検出しているわけではなく、あくまで統計的(statistical)な分布を検出しています。したがって、得られた分布から議論できるのは、動的(dynamics)・静的(statics)な振る舞いの推察までにとどまります。
時間・空間平均上のサイトスプリットの解釈
サイトスプリットとは、例えばサイトを占有率0.5ずつに二分割することで、熱振動楕円体では表現しきれない、複数の平衡位置の重ね合わせによる空間的な広がりを表現する方法です。Case 1(時間平均)とCase 2(空間平均)の例のように、これはあくまで統計的(statistical)な情報であり、動的(dynamics)なメカニズムと静的(statics)なメカニズムを識別することはできません。
まとめ:イオンの拡散経路の解析手法
実験:放射光X線/中性子回折データのRietveld構造解析
Rietveld解析により、キャリアイオンの温度因子(原子変位パラメーター)を解析します。熱振動を熱振動楕円体としてモデル化するのが異方性原子変位パラメーターであり、変位の方位からイオンの移動方位がわかります。隣接サイト間の移動をつなぎ合わせて長距離の拡散パスを見つけ出すことで、拡散経路を推定します。
計算:エネルギーランドスケープ計算、反応経路探索、分子動力学計算
Voxelに対するポテンシャル計算↔NEBによる反応経路探索
結晶構造中の可動イオンのエネルギーランドスケープは、結晶構造中の各voxel(pixelを3次元に拡張したメッシュ)に位置するイオンiと周辺原子jとのポテンシャルの総和を割り当て、各voxelにおけるイオンiのポテンシャルを求めることで得られます。ポテンシャルとしては、静電ポテンシャルと重なり反発を表すMorse potentialの組み合わせや、結合原子価法に基づく理想的な結合長をポテンシャルの極小値としてMorse potentialの形式へと拡張したBond valence energy(BVE)が用いられます。
Nudged Elastic Band法は、特定のポテンシャルを用いて、エネルギー障壁が最小となる移動経路を探索する手法です。NEB法は経路探索アルゴリズムであり、第一原理計算や他のポテンシャルと組み合わせて使われます。周辺原子の座標も最適化できるため、イオンの移動過程における周辺原子の僅かな原子変位(緩和)の寄与も加味できます。
分子動力学計算では、結晶構造中の可動イオンの動力学(イオンの移動と、平衡位置を中心とした熱振動)を観測します。高温でのイオンの動きを観測することで、統計的な情報を得ることができます。具体的には、イオンの平均二乗変位(MSD)を求め、MSD–時間プロットの傾きから自己拡散係数が得られ、そこからイオン伝導率を計算できます。また、全計算時間にわたって各voxelにイオンが存在する頻度から確率密度分布が求まり、Boltzmann分布に基づいて確率密度分布からイオンのポテンシャルを求めることができます。
まとめ:放射光X線または中性子回折データを用いたRietveld構造解析とシミュレーションの連動
結晶構造を決定する際は、次の点を確認します。
- ☑ 目的の元素置換どおりの占有率が得られているか
- ☑ 電気的中性が満たされているか
- ☑ 原子間距離がイオン半径から見て妥当か
解析がうまくいかない場合は、モデルを見直します。差フーリエ合成やMEM解析を用いて、見逃している情報(格子間サイトや誤った占有率など)を探しに行きます。
欠陥が高濃度の場合、または大まかな傾向を把握する場合
最も簡便に計算する場合はBVELを用います。BVELからエネルギーの極小値を示す座標を探すことで、平衡位置をおおまかに推定できます。また、MD計算から確率密度分布を求め、平衡位置や拡散経路に関する情報を得ることもできます。
構造が決まったら、まずは精密化された構造をもとに拡散経路を議論してみます。イオン伝導率が高い場合は拡散イベントが高頻度で生じ、それらの情報が回折データ中に平均化された形で含まれるため、MEM解析によってイオン拡散に由来する分布を可視化することができます。
欠陥が希薄な組成の場合
定比組成の構造のスーパーセル中に、欠陥の種類に応じて可動イオンを1個挿入または除去し、その欠陥の移動経路をNEB法で計算します。これにより、反応の素過程を解釈する(メカニズムを理解する)ことにつながります。
実験と計算の連携という観点では、計算結果は実験の構造解析の参考情報として利用でき、実験で得られた構造は計算の入力構造、またはその初期モデルとして利用できます。