固体電解質のための分子動力学計算
このページは、MDを実際に使うための実践的な内容と、そのごく基本的な一部だけを扱います。筆者は計算、特に理論の専門家ではない点に注意してください。
計算を始める前に
ここで紹介するのは一般的な方法論であり、それだけで個々の研究の進め方が決まるわけではありません。鍵になるのは、事前の準備と目的の明確さです。計算を始める前に、次の4点を済ませておきましょう。
- 文献を広く読む:自分の研究分野の実験と計算の論文をしっかり読み、結果だけでなく、計算がどのような論理の枠組みで使われているかを理解します。これはどの研究にも共通することです
- 目的を明確にする:どの計算が必要で、それが自分の研究課題にどう関係するのかを、正確に説明できるようにします
- 結果を予測する:既存の文献と理論的な理解をもとに、計算結果としてあり得るものをあらかじめ予想します(博士課程の学生向け)
- パラメータを調べる:適切な計算パラメータを文献から参照します
以上を済ませてから、明確な論理と目的をもって計算を始めましょう。
DFT/GNNと汎用ポテンシャルの選択
方法の比較
主な方法を下表で比較します。スコアは1(低)〜5(高)の5段階で、あくまで私見です。
| 方法 | ポテンシャル | 訓練データ | 精度 | 計算コスト | 統計精度 | ポテンシャル互換性の認識 | 難易度 | コメント |
|---|---|---|---|---|---|---|---|---|
| DFTMD | - | - | 5 | 1 | 1 | - | 3 | 信頼性は高いが、統計が少ないため導電率の計算に実質的な誤差が生じる |
| DFTMD+MLFF | Gauss-kernel | DFT with on-the-fly learning | 3 | 2 | 3 | 5 | 4 | DFTよりは速いが、それほど速くはない。エネルギー・力・応力(EFS)の予測精度も良くない |
| GNNMD | M3GNet、SevenNet、MACE | MP trajectory | 2 | 3 | 4 | 4 | 1 | 旧世代のモデル。MDに対応していないため、これらの事前訓練モデルは使用しない |
| GNNMD | eqV2(OMat) | OMat with MD | 3.5 | 3 | 4 | 3 | 1 | 最先端の事前訓練モデルで、MDにも対応 |
| GNNMD | Matlantis | Traj & MD & ?? | 4 | 3 | 4 | 1 | 1 | 使いやすく精度も優れている。ただし訓練データが非公開のため、モデルの能力は常にブラックボックス |
| GNNMD | 自前で訓練したモデル(例:MACE) | Traj., NPT-MD, ... | 4.5 | 3 | 4 | 5 | 5 | 難易度は高いが精度は最も優れている |
| NNMD | 自前で訓練したモデル | NPT-MD, ... | 3 | 5 | 5 | 5 | ? | 筆者は未経験 |
推奨
用途に応じた使い分けの目安は次の通りです。短いステップで正確なシミュレーションを行いたい場合はTSUBAMEでDFTMDを、中程度のステップで正確なシミュレーションを行いたい場合はTSUBAMEでDFTMD+MLFFを使用します。中規模のスクリーニングにはMATLANTIS上でMatlantis(PFP)を、大規模なラフスクリーニングにはTSUBAMEでeqV2(OMat)を使用します。さらに大規模かつ精密なスクリーニングを行う場合は、TSUBAMEで任意のアーキテクチャを用いて独自のポテンシャルを訓練します。
アンサンブルと熱浴の選択
NPTアンサンブル:粒子数(N)、圧力(P)、温度(T)一定
NPTアンサンブルでは、シミュレーション中に体積と格子形状が変化します。熱浴としては、VASPではLangevinを、ASEではNose-Hoover(推奨)を使用します。主な用途としては、相転移のシミュレーション、平衡体積の決定(その結果をNVT計算に引き継ぐことができます)、GNNモデルの訓練データ作成(訓練データには100-200 K高い温度を設定します)、アモルファス構造の作成などが挙げられます。
NVTアンサンブル:粒子数(N)、体積(V)、温度(T)一定
NVTアンサンブルでは、シミュレーション中に体積と格子形状が固定されます。熱浴としては、VASP、ASEともにLangevinとNose-Hooverが利用でき、いずれの場合もNose-Hooverを推奨します。主な用途はイオン伝導率のシミュレーションで、0 Kで事前に最適化した構造、またはNPT計算で得た時間平均構造を出発点とします。
注意事項
NPTはより柔軟ですが、応力を正確に見積もる必要があります。一般に、DFTで応力を正確に計算するには大きな計算コストがかかります(ENCUT = ENMAX × 1.3。Pulay応力を参照)。事前訓練ポテンシャルを使用する場合は、その訓練データが十分に高いENCUTで計算されているかに注意してください。一方、NVTはイオン伝導率を計算する一般的なアプローチであり、格子を固定するため、融点以上でも構造の変形や融解を抑制できます。DFTMDの場合は、ENCUT = ENMAX(通常400 eV程度)とすることで計算コストを削減できます。
パラメータのヒント
タイムステップ
タイムステップは元素の振動周波数に応じて選びます。軽元素であるHは振動周波数が高いため0.5 fs、Liは1-2 fs、その他の重い元素は2 fs以上が目安です。
データ間隔
軌跡の保存間隔は、特定の目的がない限り10〜50ステップごとを推奨します。毎ステップ保存すると軌跡ファイルが大きくなりすぎて、ノートPCでは処理できなくなる可能性があります。
総時間
総シミュレーション時間の目安は、DFTMDで50-100 ps、GNNMDで~1000 ps(1 ns)です。
温度
Arrheniusプロットには少なくとも4点が必要です。典型的な温度範囲は、高伝導率材料で300~800 K、低伝導率材料で600~1200 Kです。
DFT特有の設定
- k点:計算コストを削減するため、Γ点のみの単一k点を推奨します
- 擬ポテンシャル:価電子数の少ないポテンシャルを選択します
- 原子数(≈スーパーセルサイズ):DFTMDでは50〜200、GNNMDでは150〜500が目安です
VASPのヒント
- CONTCARからPOSCARを作成した場合は、POSCARの末尾に書かれたゼロ速度の行を削除します
- 使用するノードに合わせてINCARのNPARを設定し、job.shの"mpirun -n xxx"のxxxも変更します。cpu_40ではNPAR=5、cpu_160ではNPAR=8です
- 長時間の計算を行う場合は、ノード予約(例:4日間)についてMatsuiに相談してください
MATLANTIS上のPFPのヒント
再現性のために、使用したPFPのバージョンに注意してください。また、以下のドキュメントと開発者貢献リポジトリを読むことをおすすめします。なお、利用できるのは2〜3ノード程度のみです。
- ドキュメント:https://docs.matlantis.com/atomistic-simulation-tutorial/en/
- リポジトリ:https://github.com/matlantis-pfcc/matlantis-contrib/tree/main/matlantis_contrib_examples
その他のGNNMDのヒント
TSUBAMEには強力なGPUノードがあるため、GNNMDはTSUBAMEのGPUで実行することを強く推奨します。
出力ファイル
VASP
- vasprun.xml:すべての情報が含まれるファイルです。ASEまたはpymatgenを使ってこのファイルから軌跡を読み取れます。ただし、ジョブが制限時間(ウォールタイム)で中断されると、このファイルは壊れて開けなくなります
- XDATCAR:軌跡のファイルです。OVITOで表示でき、ASEでも読み取れます
- CONTCAR:速度を含む最後の構造です
- その他
計算を再開する手順は次の通りです。
- 上書きを避けるためにXDATCARの名前を変更します
- CONTCARをPOSCARにコピーします
- ジョブを提出します
ASE
ASEの場合、軌跡はxxx.trajに出力され、このファイルはASEで読み取れます。
計算を再開する手順は次の通りです。
- ase.md.XXXXオブジェクトで"append_trajectory=True"を設定します
- ジョブを提出します
解析
MDの軌跡には豊富な情報が含まれています。代表的な解析は、元素ごとの変位(MSD)、伝導率のArrheniusプロット、動径分布関数(RDF)、確率密度、ポテンシャルマップです。さらに、軌跡からイオンの移動イベントなどの特徴を抽出する解析もあります。
トレーサー拡散係数
Dtr = limt→∞ Δx2/(6t)
ここで、Δx2は平均二乗変位です。MSD(Δt)-Δtプロットの傾きがDtrとなります。
Nernst-Einstein式
σ = (Zc2e2C)/(kBT) × Dtr
ここで、C = Nc/Vはキャリア濃度です。なお、Nernst-Einstein式を用いることの妥当性には議論があり、近年も次の論文などで議論されています。
A. Marcolongo, N. Marzari, Ionic correlations and failure of Nernst-Einstein relation in solid-state electrolytes, Phys. Rev. Mat., 1, 025402 (2017)
Arrhenius則
σ = (σ0/T) × exp(-Ea/(kT))
log σT = log σ0 - 2.303 × Ea/(kT)
log σT vs 1000/Tプロットの傾きが-2.303 × Ea/(1000k)となります。
上記の特性を計算する方法
- pymatgenのdiffusion-analyzerを使用する方法です。使いやすいのが利点ですが、このモジュールの時間平均化処理によってMSD(Δt)-Δtプロットに人工的なずれが生じることに注意してください
- numpy等で自分で計算する方法です(https://github.com/matlantis-pfcc/matlantis-contrib/blob/main/matlantis_contrib_examples/MD_Li_diffusion_in_LGPS)
時間平均MSD vs 通常のMSD
MDの軌跡からMSDを求める方法は、主に2通りあります(A. L. Usler, D. Kemp, A. Bonkowski, R. A. De Souza, J. Comput. Chem., 44, 1347–1359, 2023, https://doi.org/10.1002/jcc.27090 )。
- 通常のMSD(式6):全粒子について、時刻t0の位置からの変位の二乗をアンサンブル平均したもので、時刻tの関数です。⟨r2⟩(t) = (1/N) Σi |ri(t) − ri(t0)|2
- 時間平均MSD(式7):さらに起点t0をずらしながら時間平均をとったもので、時間差Δtの関数です。⟨r2⟩(Δt) = (1/N) Σi (1/Nt) Σt0 |ri(t0 + Δt) − ri(t0)|2
時間平均MSD(Δt)(式7)を用いると滑らかなMSDプロファイルが得られますが、Dの誤差が減るわけではありません。さらに、平滑化によってMSD(t)-tプロットの末尾(終端)領域に人工的なずれが生じます。私の意見では、分かりやすさの点で通常のMSD(Δt)(式6)の方が優れています。
MSD(Δt)-ΔtとArrheniusプロットのフィッティングのヒント
低温ではホッピングイベントが少なく誤差が大きいため、MSDの線形性が悪くなります。逆に高温ではホッピングイベントが多く統計が良いため、線形性が良くなります。フィッティングの方法としては、(1) 正確なデータのみでフィッティングする方法と、(2) 精度の低い低温データも含めて全体をフィッティングする方法があります。精度の低いデータを含めると室温の伝導率を高く予測する傾向がありますが、これは誤りです! 私の意見では、5 Å未満のMSDは破棄し、10 Åを超えるMSDを使用する方が良いでしょう。
確率密度とポテンシャルマップ
イオンの確率密度は、pymatgenのdiffusion analyzerで計算できます。ボクセルの解像度を細かくしすぎると、ボクセルごとの統計が不足します。0.2〜0.5 Å程度の解像度が最適です。
ポテンシャルマップ(自由エネルギーの地形)は、確率密度ρLiから ΔF = −kBT log(ρLi/ρLimax) として求めます。計算例としては次の論文が参考になります:K. Miwa, R. Asahi, Molecular dynamics simulations of lithium superionic conductor Li10GeP2S12 using a machine learning potential, Solid State Ionics, 361, 115567 (2021)。
協奏的な移動(concerted migration)の解析例
超イオン伝導体では、複数のイオンが連動して動く協奏的な移動が重要と考えられています。MDの軌跡からこれを解析した論文をいくつか紹介します。図は各論文を参照してください。
- Dengらは、Li4SiO4–Li3PO4固体電解質のMDのスナップショットを示し、複数のLiが連動して移動する様子を図示しています。ただし、特に定量的な解析はしていません(Y. Deng et al., Structural and Mechanistic Insights into Fast Lithium-Ion Conduction in Li4SiO4–Li3PO4 Solid Electrolytes, J. Am. Chem. Soc.)
- MorganとMaddenは、AgIの多形(B1:高圧岩塩相、B3:閃亜鉛鉱型、B4:ウルツ鉱型)のMDから、ホッピングの回数の分布を調べました。ホッピングが互いに独立ならその回数はポアソン分布に従うはずですが、いずれの構造でも拡散は非ポアソン的で、ホッピングは時間的に強く相関していました。拡散がほとんど起きない時間帯と、ホッピングが連鎖的に起こる時間帯(cascade)が見られます(B. J. Morgan, P. A. Madden, Phys. Rev. Lett., 112, 145901, 2014)
- Mohnらは、PbF2の格子を多面体に分割し、F−がある多面体から隣接する多面体に移ったときをホッピングイベントと定義しました。隣接多面体間を行ったり来たりする振動を除くため、ホップ後の多面体に1 ps留まった場合だけをイベントとして数え、移動の方向もルール付けして整理しています(C. E. Mohn, M. Krynski, W. Kob, N. L. Allan, Phil. Trans. R. Soc. A, 379, 20190455, 2021)
- Heらは、Li+が占有サイトを変えた時点をホッピングとして数え(局所的な高周波振動を数えないよう、位置は2 psで平均)、1 ps以内に起きたホッピングを1つの協奏的移動イベントとしてまとめました。LGPS、LLZO、LATPのいずれでも、複数のイオンによる協奏的な移動が拡散の主な機構でした(X. He, Y. Zhu, Y. Mo, Origin of fast ion diffusion in super-ionic conductors, Nat. Commun., 2017, https://doi.org/10.1038/ncomms15893 )
- Lópezらは、k-means法でイオンの平衡位置とそれらをつなぐ拡散軌道を識別しました。クラスター数はシルエットスコアから決め、拡散軌道の両端は振動中心の中間点から0.5 Åという閾値距離で定義しています。ただし、AgIのような平均構造の系で、これで適切な平衡位置が決まるのかは疑問が残ります(C. López, R. Rurali, C. Cazorla, How Concerted Are Ionic Hops in Inorganic Solid-State Electrolytes?, J. Am. Chem. Soc., 146, 8269–8279, 2024)
- Brennerらは、超イオン伝導相のAgIで、ホスト格子(I)の非調和な動きが速いイオン伝導を可能にしていると報告しています(T. M. Brenner et al., Anharmonic host-lattice dynamics enable fast ion conduction in superionic AgI, Phys. Rev. Materials, 4, 115402, 2020)
Electrostatic ground-state (ESGS)構造とSpecial quasi-random structure構造の比較研究
ペロブスカイト型Li伝導体Li3/8Sr7/16Ta3/4Hf1/4O3について、中性子回折とMDを組み合わせた研究です(D. Sun et al., J. Mater. Chem. A, https://doi.org/10.1039/d5ta01157d )。MDの初期構造として、静電エネルギーが最小になるように原子を配置したESGS構造と、不規則配列を模したSQS構造を比較しています。
この比較研究では、Liサイトとして1aと24kの2通りを扱っています。その結果、SQS構造の方がESGS構造よりも実験値に近いイオン伝導率を示しました。
Haven比とGreen-Kubo式
Haven比
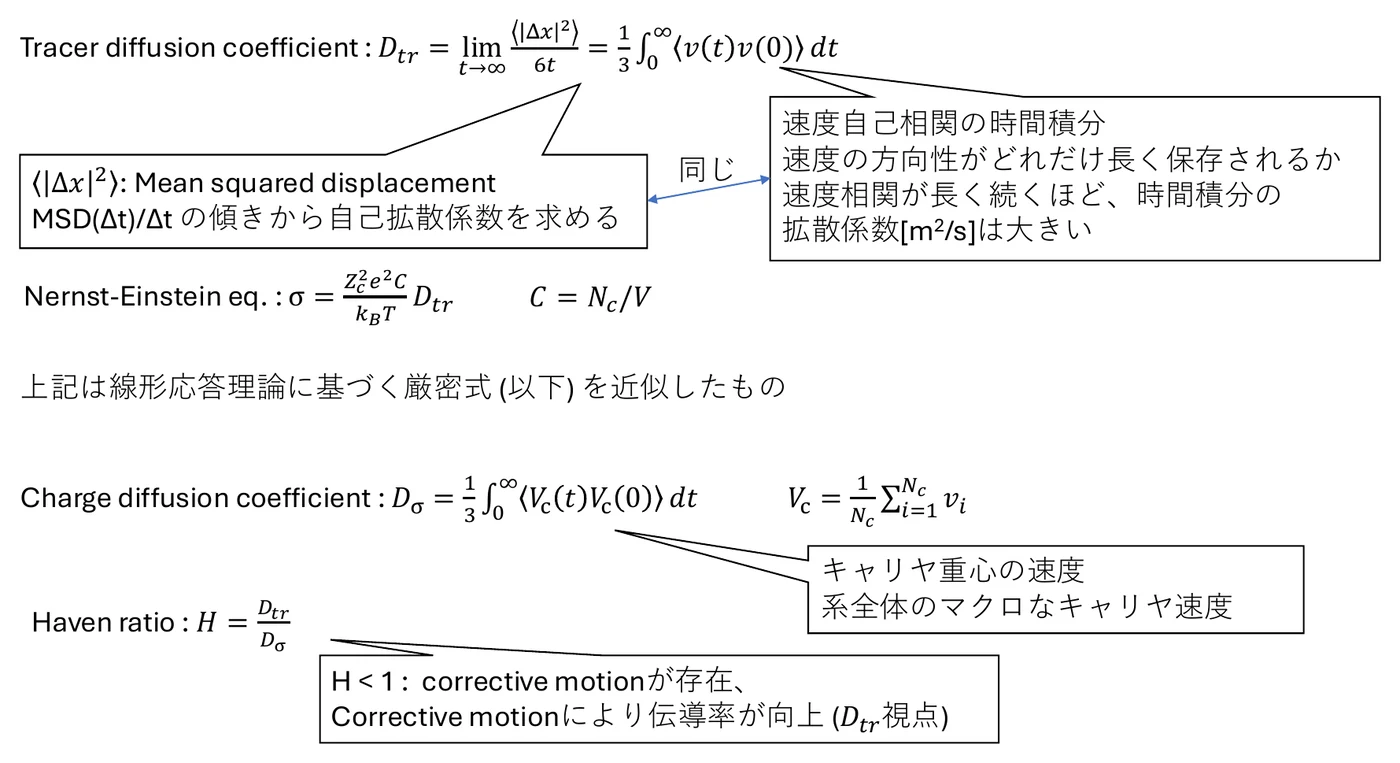
Nernst-Einstein式はトレーサー拡散係数Dtrから伝導率を求めますが、これは線形応答理論に基づく厳密な式を近似したものです(A. Marcolongo, N. Marzari, Phys. Rev. Mat., 1, 025402, 2017)。DtrはMSDの傾きから求められますが、これは速度自己相関関数の時間積分 Dtr = (1/3)∫⟨v(t)v(0)⟩dt と同じです。速度の向きが長く保たれるほど、時間積分である拡散係数は大きくなります。
一方、伝導率に直接対応するのは、キャリアの重心速度(系全体のマクロなキャリアの速度)Vc = (1/Nc) Σi vi の自己相関から求めた電荷拡散係数 Dσ = (1/3)∫⟨Vc(t)Vc(0)⟩dt です。両者の比 H = Dtr/Dσ をHaven比と呼びます。H < 1のときはイオンの相関した運動が存在し、その分だけ伝導率がDtrから見積もった値より高くなります。
Marcolongoらは、単一粒子の速度自己相関の積分u(t)と、イオン間の相関を含む積分c(t)などを比較しています。c(t)は収束が遅い(とはいえ数ps程度で収束する?)点に注意が必要です。LGPSではc軸方向のHが小さく、c軸方向に相関した運動が顕著でした。ただし、この議論は拡散係数が10−5 cm2 s−1以上のデータに限られていることに注意してください。
Green-Kubo式
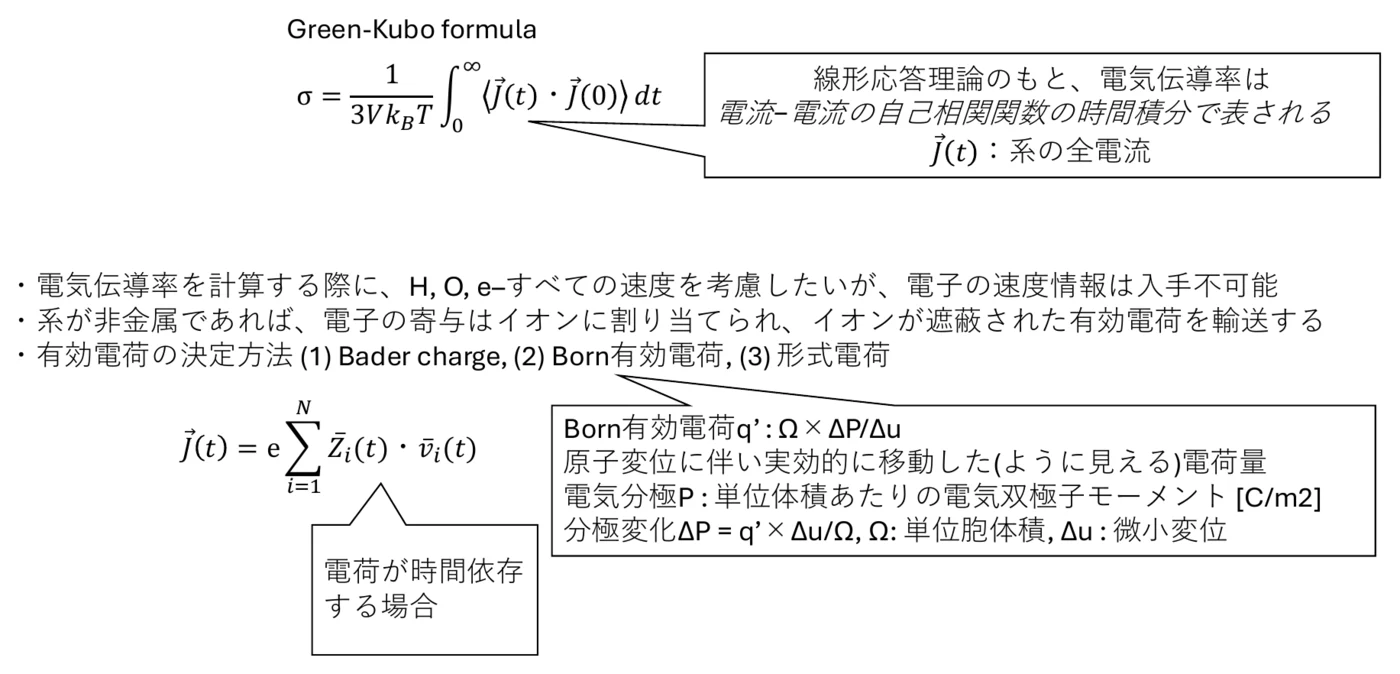
線形応答理論(わずかな駆動力をかけたときのマクロな物理量の変化を、駆動力の一次の範囲で考える理論)のもとで、電気伝導率は電流–電流の自己相関関数の時間積分 σ = 1/(3VkBT) ∫⟨J(t)·J(0)⟩dt で表されます。これがGreen-Kubo式で、平衡状態での微視的な揺らぎとマクロな輸送係数(イオン伝導率)を結びつける統計力学の公式です。計算の手順は次の通りです。
- 平衡MDを実行し、イオンの軌跡(位置と速度)を記録します
- 各時間ステップでの電流J(t)を計算します
- 電流の自己相関関数⟨J(0)·J(t)⟩を計算します
- この相関関数を時間で積分します
- 係数を掛けてイオン伝導率σを得ます
積分の上限は理論的には無限大ですが、実際には相関関数が十分に減衰するまで積分します。そのため長時間のMDが必要です。直観的には、平衡状態でもイオンはランダムに動いているため、瞬間的には正味の電流はゼロではありません。偶然生じたこの「流れ」が長く持続する系ほど伝導率が高く、すぐに向きが変わる系ほど伝導率が低くなります。
Frenchらは、水の第一原理MDでこの式を使って伝導率を計算しました(M. French, S. Hamel, R. Redmer, Dynamical Screening and Ionic Conductivity in Water from Ab Initio Simulations, Phys. Rev. Lett., 107, 185901, 2011)。H、O、電子すべての速度を考慮したいところですが、電子の速度は得られません。系が非金属であれば電子の寄与はイオンに割り当てられ、イオンが遮蔽された有効電荷を運ぶと考えます。有効電荷の決め方には、Bader電荷、Born有効電荷、形式電荷があります。Born有効電荷q′ = Ω × ΔP/Δuは、原子の変位Δuに伴って実効的に移動した(ように見える)電荷量です(Pは電気分極、Ωは単位胞の体積)。この例では、形式電荷を使ってもBorn有効電荷を使っても結果は大きく変わりませんでした(偶然かもしれません)。また、電流の自己相関関数の時間積分はしばらく安定した後で統計的な揺らぎに埋もれるため、収束した伝導率を得るには数万ステップの計算が必要とされています。
ファインチューニングと転移学習
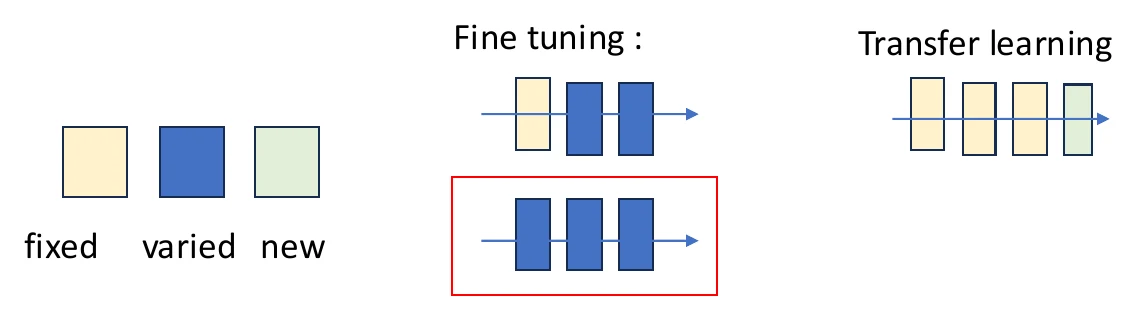
汎用ポテンシャルを自分の系に合わせて改良する方法には、学習済みモデルの重みを初期値として一部またはすべての層を更新するファインチューニングと、学習済みの層を固定して新しい層を加える転移学習があります。事前学習済みモデルからのファインチューニングとスクラッチ(ゼロ)からの学習を比べると、学習曲線上はスクラッチの方が損失が小さくなっても、テストデータに対する性能はほとんど変わらないことがあります。この場合、スクラッチからの学習は過学習の傾向があると考えられるため、学習曲線だけでなく、必ずテストデータで性能を確認してください。